FDA 早已看到快速逆转的效果;只有当超敏反应、凝血和研究可靠性都有了可审查的边界之后,速度才成为可以批准的东西。
中文阅读 · 英文原文:2015: The FDA Approves Sugammadex After Seven Years
观看配套影片
2015: Sugammadex — The Long Road to FDA Approval · 在 YouTube 观看
(视频托管在 YouTube,中国大陆可能无法访问。)
历史定位:2015年。日期细节与来源限定见正文。
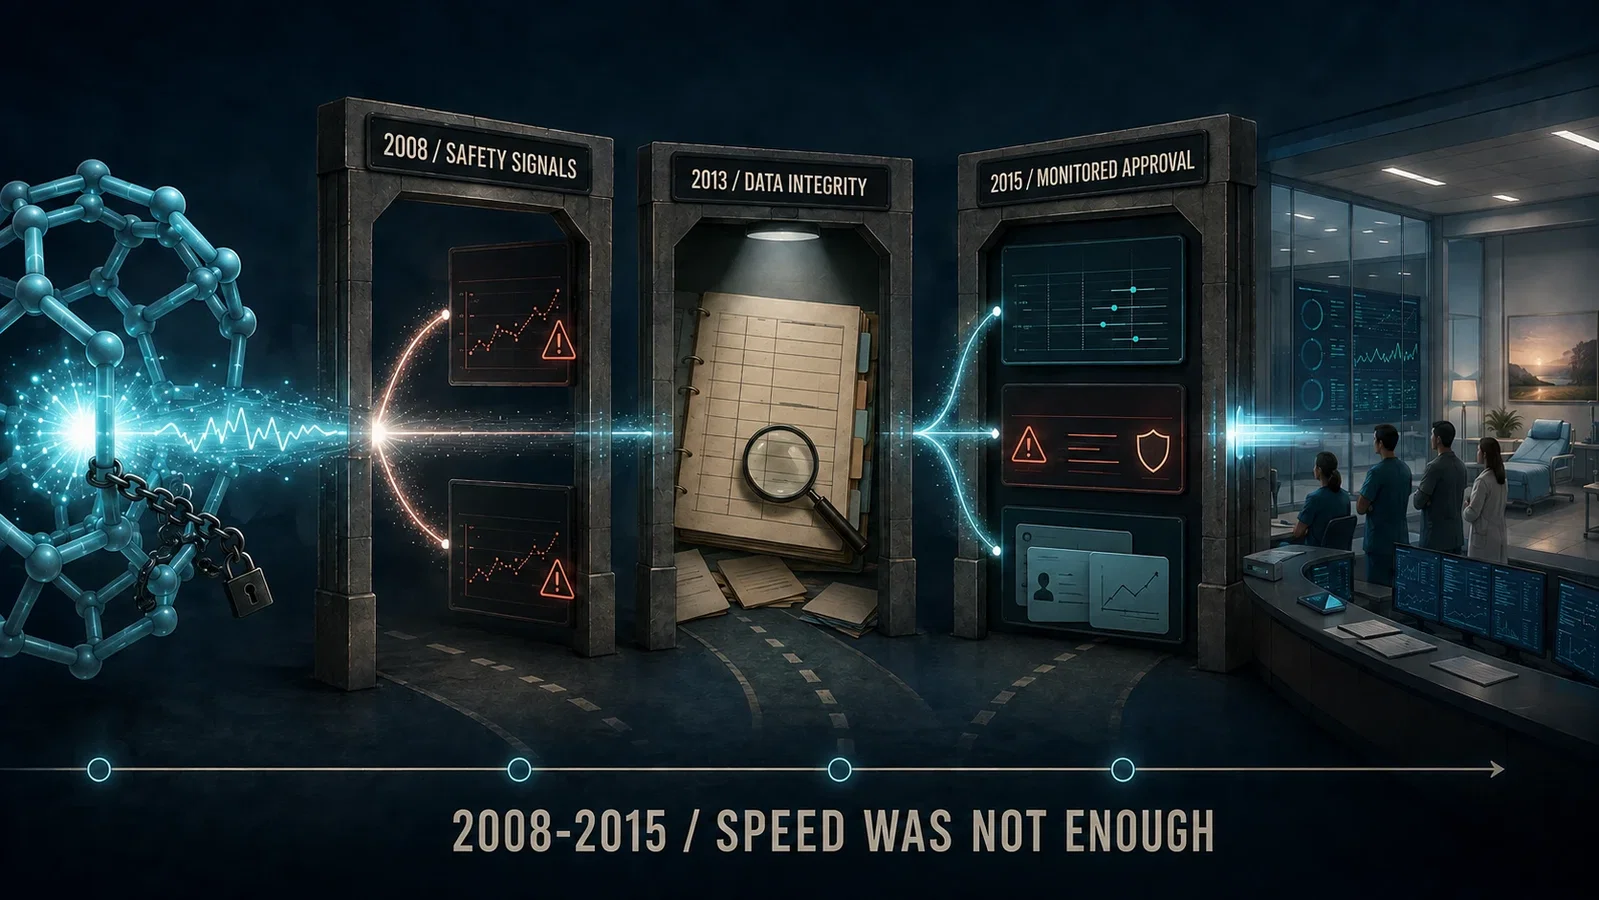
这些风险并非微不足道,但它们是可以监测的。
这一区分出现在美国食品药品监督管理局(FDA)2015年关于舒更葡糖(sugammadex)的《综合审评》(Summary Review)接近结尾处。它也解释了,为什么这种药物在美国的历史,不能被简化为一种快速逆转药等了一个迟缓的监管机构七年。
FDA 在第一个审评周期中就已接受了有效性证据。这份申请之所以迟迟没有结论,并不是因为审评人员看不到舒更葡糖能逆转罗库溴铵或维库溴铵引起的神经肌肉阻滞。它悬而未决,是因为一种戏剧性的药理效应,并不能回答那些更安静的问题:超敏反应、过敏性休克、凝血、偶尔出现的反应延迟或无反应,以及用于测量这些风险的研究是否可靠。
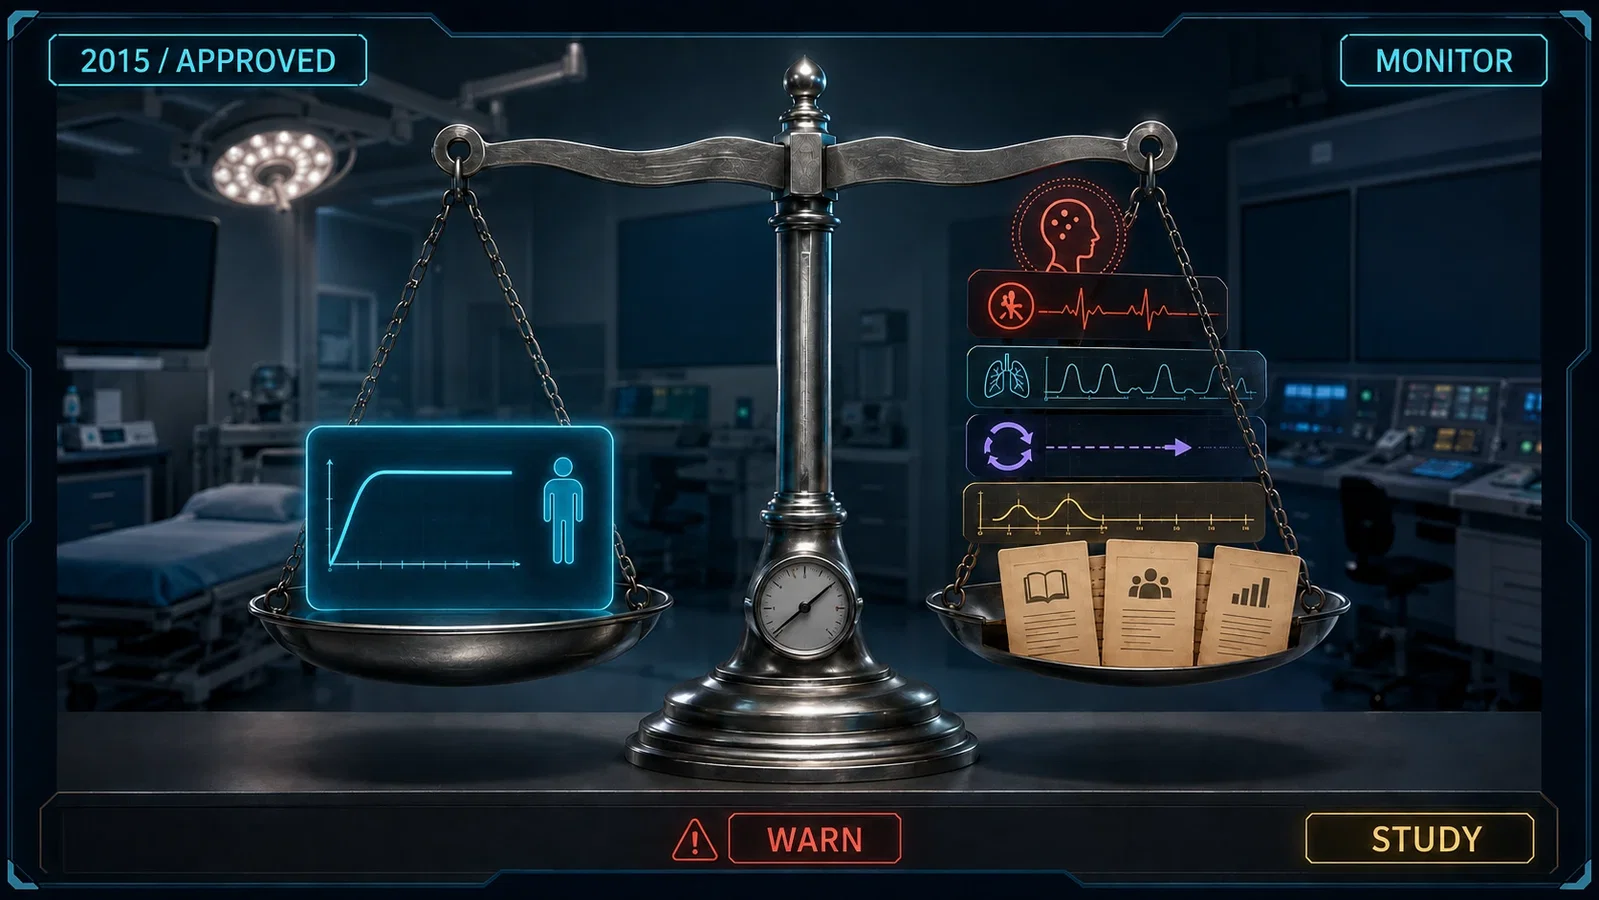
因此,2015年12月15日最终获得的批准,并不是宣布安全问题已经消失。它是一个判断:有效性、风险特征、研究完整性、标签、监测和持续义务,已经足够连贯,可以支持在接受手术的成人中使用。
三件监管文件讲述了这个故事:一封有效性无法了结的2008年信函,一系列数据必须变得可信的超敏反应研究,以及一份让不确定性保持可见的批准文件包。
一封留下两份未结卷宗的信
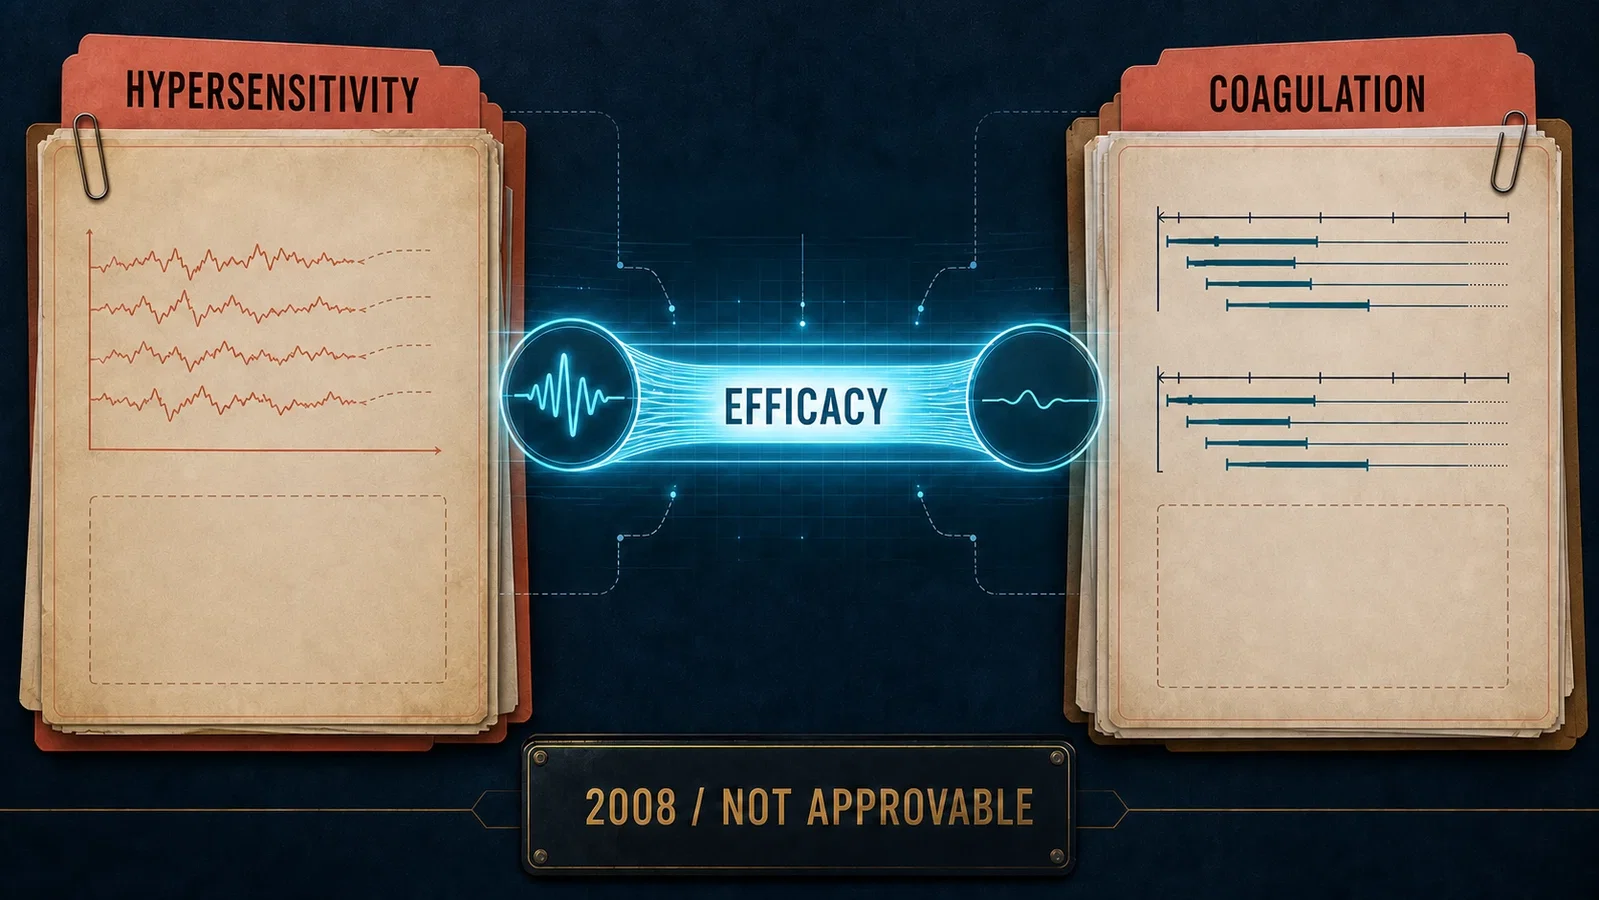
这份新药申请的日期是2007年10月30日,FDA 于次日收到。2008年7月31日,该机构发出一份正式标题为 NDA NOT APPROVABLE(新药申请不予批准)的文件。
措辞很重要。它属于当时的监管框架,不应被回溯性地改称为完整回复函。更重要的是,它所列出的缺陷是临床安全性问题,而不是未能证明逆转效果。
一份未结卷宗涉及超敏反应和过敏性休克。研发项目没有充分描述临床试验中观察到的反应,特别是重复暴露后可能发生什么。在接受单次给药的健康受试者中出现约1%的过敏性休克信号,加上手术患者中可能的 I 型反应,促使 FDA 要求开展一项研究,以确定在适当间隔的重复给药之后,反应的频率、时间、临床特征以及任何免疫学基础。
这个约1%的数字,不能从其早期健康受试者的情境中抽离出来,被宣传为普遍适用的围术期发生率。它的作用是一个需要调查的理由,而不是适用于所有未来患者的既定分母。
第二份卷宗涉及凝血。体外观察提示 aPTT、PT 和 INR 有所变化。研发项目中对出血事件的比较也留下了一个机制和临床意义都不清楚的信号。FDA 希望有一项手术研究,能够把实验室变化与有临床意义的出血区分开来。
核心的有效性通道当时已经清晰可见。只是它无法了结其中任何一份安全卷宗。
一项研究可以存在,却不回答它的问题
第一项专门针对重复暴露超敏反应的尝试是 P06042 研究。它的结果之所以失败,并不是因为问题不重要。它作为监管证据之所以失败,是因为 FDA 无法信赖这个答案的产生过程。
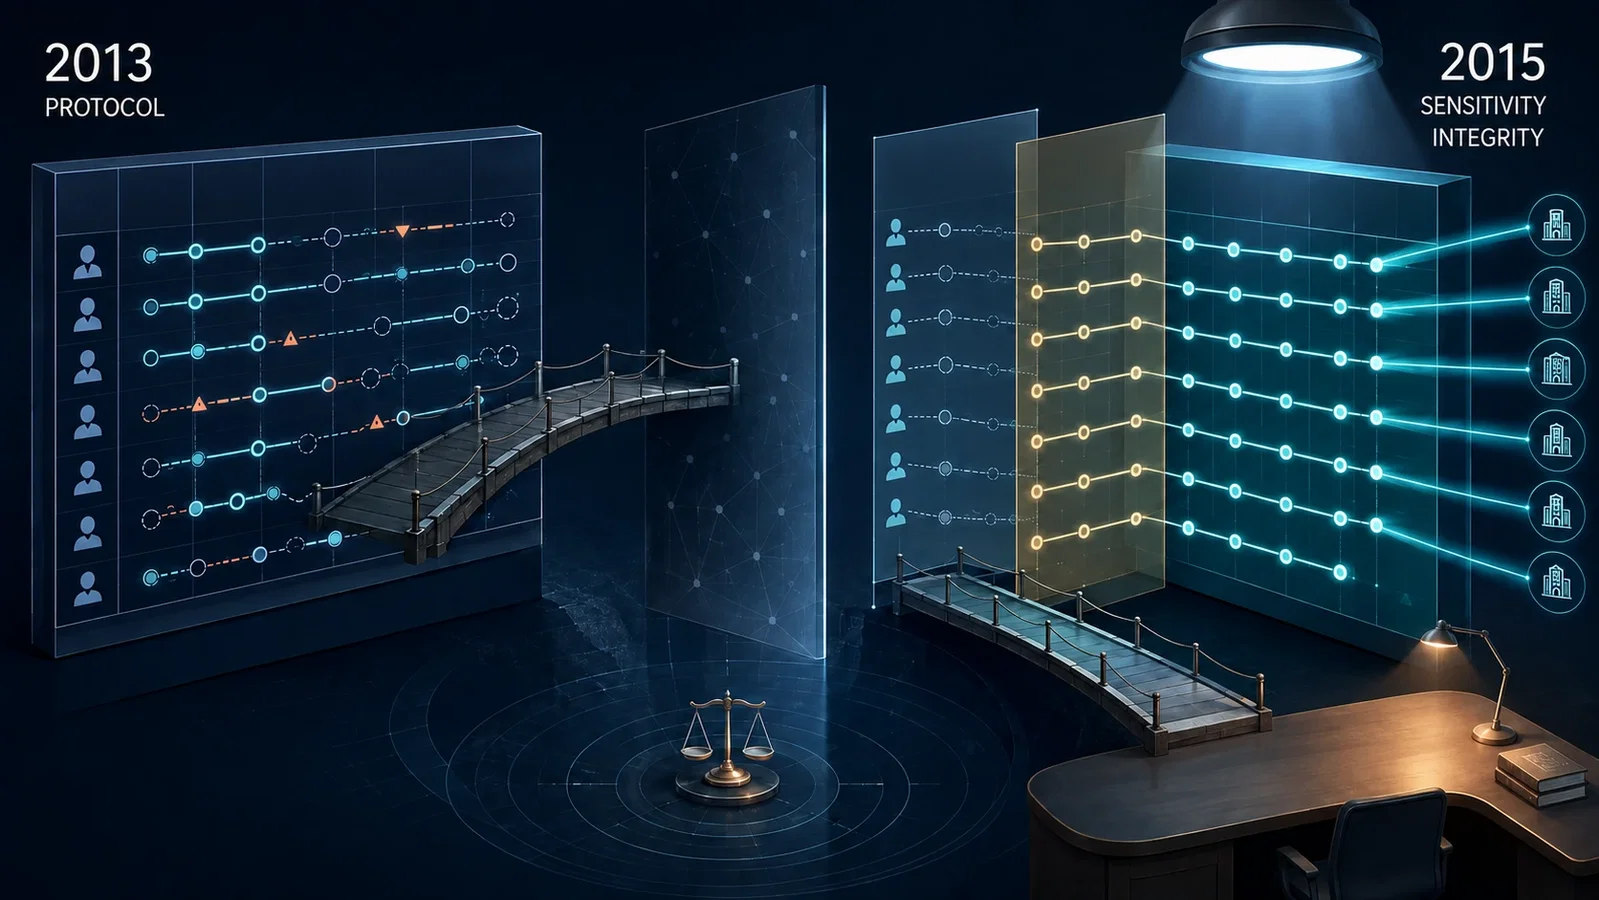
在2013年9月20日的完整回复函中,该机构描述了方案偏离,以及病例报告表和其他数据采集方面的缺陷。这些缺陷影响了试验的有效性、可靠性和完整性。从这样的记录中提取出来的百分比,承担不了申请赋予它的分量。
这不应被讲成一个造假的故事。官方记录涉及的是研究实施、文档记录和可解释性;它并没有确立犯罪意图,也不支持一出针对个别研究者的道德剧。
它的历史意义在别处。药品监管评估的不仅是答案,还有得出答案的路径。一项针对正确临床问题设计的研究,如果其暴露、观察、判定或文档记录无法以足够的信心重建,它仍然是不充分的。
P06042 让数据来源成为这种药物安全性特征的一部分。
P101:更多数据与可审查数据之间的差别
替代研究 P101 是一项在健康志愿者中进行的随机、双盲、安慰剂对照的平行组试验。它评估了重复单次给药后经判定的超敏反应。
然而,P101 也遇到了一道审评边界。2015年4月22日,FDA 再次发出完整回复函,这一次指出了方案偏离、申办方统计环境中可能存在的破盲,以及相关的数据完整性问题。该机构要求进行敏感性分析,比较有和没有方案违规的参与者,以及可能破盲期间之前、之中和之后的结果。这些比较必须有源文件支持,否则可能需要重复研究。
2015年6月的回复并不只是再次提交同样的总数。其分析检验了疑似超敏反应的模式在可能破盲的时段内是否发生了实质变化。FDA 报告没有出现有意义的变化。其余四个临床中心接受了检查:一个被归为“建议自愿整改”(Voluntary Action Indicated),但观察到的违规被认为不太可能改变主要安全性分析;另外三个被归为“无需采取行动”(No Action Indicated)。审评人员没有发现中心工作人员知道治疗分配的证据,并认为这些研究数据可以用于监管决定。
这个顺序很重要。一次敏感性分析并没有证明每一个数据都完美无缺,一次检查也没有认证一项绝无差错的试验。两者合在一起,回答的是那个曾经阻碍审评的更窄的问题:观察到的结果,在方案偏离和可能破盲面前,是否足够稳健、值得信赖。
作为监管记忆的分母
P101 随机分配并治疗了375名参与者。其中76人接受安慰剂,151人接受 4 mg/kg 舒更葡糖,148人接受 16 mg/kg 舒更葡糖。因此,两个活性药物组共包含299名接受过舒更葡糖的不同健康志愿者。
申办方采用一份预先确定的可能体征和症状列表,并进行有针对性的评估,在94名参与者中识别出137例疑似超敏反应病例。判定确认了一例过敏性休克,发生在 16 mg/kg 组的首次给药之后。因此,在这项研究中,其频率为299名接受舒更葡糖的参与者中的1例,即0.33%。
每个数字描述的是不同的对象。375是全部接受治疗的参与者。299是接受过舒更葡糖的不同参与者。137是疑似病例,而不是人数。94是识别出这些病例的参与者人数。那一例经判定的过敏性休克,提供了1/299的分子。
去掉其中任何一个标签,意义都会改变。
疑似超敏反应在 16 mg/kg 组中更常见,通常在35分钟内出现,且更多发生在首次暴露之后。机制方面的证据没有确立清楚的途径。全部证据并不提示致敏是通过重复暴露形成的,也不提示风险随重复给药而增加。
这一结论并不意味着重复暴露已被证明是安全的。它的意思是,P101 没有显示出2008年那封信所预想的趋势。FDA 的过敏学审评人员仍然认为,舒更葡糖会引起超敏反应和过敏性休克,而且这一信号在较高剂量时似乎更强。他们也指出,要把这种风险与麻醉中所用其他药物不断变化的背景风险相比较,是多么困难。
P101 缩小了不确定性,却没有消除它。
不宣告胜利的凝血研究
P07038 研究处理的是2008年打开的另一份卷宗。它纳入了接受大型骨科手术、同时接受肝素或低分子肝素血栓预防的患者。舒更葡糖与常规处理相比较,后者根据临床计划包括新斯的明或自然恢复。
按实际治疗分析的全部患者人群中,舒更葡糖组596人,常规处理组588人。24小时内,经判定的意外出血事件分别发生在596人中的17人(2.9%)和588人中的24人(4.1%)。估计的相对风险为0.70,95%置信区间为0.38至1.29。
在这一特定人群中,分析没有显示舒更葡糖会增加经判定的出血。由于置信区间包含无差异,它也没有证明舒更葡糖能够预防出血。
实验室效应仍然可以测得。在第10分钟,与常规处理相比,aPTT 的估计差值为升高5.5%,PT/INR 为升高3.0%。到第60分钟,两项估计差值都约为0.9%。
因此,这项研究封住了两种诱人的简化。早期的凝血信号,不能被重述为普遍会发生大出血的证据。在一种手术情境中临床出血比较结果为阴性,也不能被重述为没有凝血效应的证据。
监管上的回答,让这两项观察都保持在恰当的尺度上。
第四个周期是一次组装
FDA 把2015年的提交描述为自2008年行动以来的第四个审评周期。到那时,化学与生产、非临床研究、临床药理学和有效性方面,已没有妨碍批准的问题。剩下的任务,是组装一份可以审查的安全性说明。
这份说明包括 P101 的敏感性分析和检查、凝血研究、扩大的临床研发安全性数据库、全球上市后经验、心律事件,以及反应延迟或无反应的可能性。它还必须承认,健康志愿者中的超敏反应研究,无法精确估计病情和合并症各不相同的患者中的结局。
2015年11月6日,麻醉与镇痛药物咨询委员会以13比1投票认为,超敏反应和过敏性休克风险已得到充分描述。它以14比0投票认为心律失常风险已得到充分描述,并以14比0投票认为有效性、安全性和整体风险获益特征支持批准。
委员们仍然希望获得关于病态肥胖者、有严重合并症的患者,以及表观无反应者的更好信息。他们判断,这些问题不必在批准之前解决。
批准之所以成为可能,是因为尚未解决的问题在监管体系中有了位置。有些成为警示,有些成为监测预期,有些成为上市后要求。
没有一个问题需要被假装不存在。
初始标签保留了什么
最终的适应证涵盖:在接受手术的成人中,逆转由罗库溴铵或维库溴铵引起的神经肌肉阻滞。
2015年最初的处方信息把给药与测得的阻滞深度联系起来,并描述了 2、4 和 16 mg/kg 的使用情境。这些是历史上的标签事实,不是本文或其插图提供的给药指导。当前的患者照护需要依据当前的标签、当代的指导和个体化的临床判断。
对本文更重要的是,标签保留了边界。它警示了过敏性休克和超敏反应;显著心动过缓,有时伴有心脏骤停;需要进行呼吸监测;神经肌肉阻滞延长或复发;再次使用神经肌肉阻滞药的限制;药物相互作用;凝血方面的考虑;以及在重度肾功能损害中的使用。
批准函还附加了一项推迟进行的儿科研究和若干上市后要求。FDA 要求就表观无反应者、ASA 体格状态3级或4级患者的心律失常,以及病态肥胖中的给药与安全性开展进一步工作。
人们有时把批准文件包想象成结案的文件。在这里,它同时也是一份盘点,列出了这项决定没有了结的事情。
受监测的环境是结论的一部分
最终的《综合审评》并没有说这些风险微不足道。它把这些风险描述为并非微不足道、但可以监测,并强调了舒更葡糖将被使用的临床环境。
这个环境并不是一种修辞上的便利。一位接受手术的成人,本就身处一个能够观察通气、神经肌肉恢复、心律和急性反应,并在问题出现时作出应对的系统之中。因此,监测是获益风险框架的一部分,而不是摆在药物背后的布景。
这并不意味着在手术室里任何事都变得可以接受。它的意思是,这项监管判断是有条件的:取决于特定的使用情境、标签所界定的范围,以及一个能够发现和处理相关事件的照护系统。
这项决定也不是全球首次。《综合审评》记录道,据申请人称,舒更葡糖已在75个国家获批,在50多个国家上市。美国的这次行动在国际年表中位置靠后。它的历史价值不在于率先,而在于留下了一份格外清晰可见的记录,显示一个监管机构如何把持续存在的安全性和证据完整性问题,转化为一项有边界的批准。
当速度获得了可问责性
舒更葡糖进入 FDA 审评时,带着一个以分钟计量的效应。它离开时,留下了一份以信函、方案、分母、检查、警示和规定研究计量的记录。
2008年的不予批准函,把有效性与两份未结的安全卷宗分开。2013年的完整回复函表明,当一项研究的数据轨迹无法被信赖时,它就不能回答一个风险问题。2015年的完整回复函要求替代研究经受住敏感性分析和检查。随后的最终批准,把剩下的不确定性带向前方,而不是将其删除。
七年并没有让快速逆转变慢。它们让关于快速逆转的公开说法变得更精确。
只有当风险有了分母、证据有了可信的路径、使用有了受监测的环境和计划之后,速度才成为可以批准的东西。
来源与阅读范围
来源:United States Food and Drug Administration, NDA 022225 Bridion (sugammadex sodium) Other Action Letters, Summary Review for Regulatory Action, approval package and approval letter effective 2015-12-15, initial 2015 prescribing information, and bundled statistical reviews; Drugs@FDA and openFDA identity records. 所引来源均已为本文阅读。初始标签仅作为历史来源使用,不作为当前的临床指导。
视觉诠释
这些插图探索当时的场景与观念。画面中的人物、动作、器械和文件均为重构,不能证明它们在历史上的确切样貌。
中文版与英文原文一一对应;如有出入,以英文版为准。来源与阅读范围见上文。插图均标明为原始资料图片或 AI 制作。历史叙述仅供教育,不是当前的治疗建议。
继续阅读
相关阅读只表示问题和背景相关,本身不证明历史上的影响关系。
相关阅读
Anesthesia Epochs · The Source Room · About & Editorial Method